아리바이오가 개발 중인 경구용 알츠하이머병 치료제 후보물질 'AR1001'이 기존 증상완화제를 복용하지 않은 환자군에서 위약 대비 임상적 악화를 31%를 늦춘 것으로 나타났다. 레캠비보다 악화 속도를 더 낮추는 성과를 보였다. 다만 전체 환자군에서 위약 대비 유의한 차이를 입증하지 못해 미국 식품의약국(FDA) 허가 심사에 어떤 영향을 미칠지 주목된다.
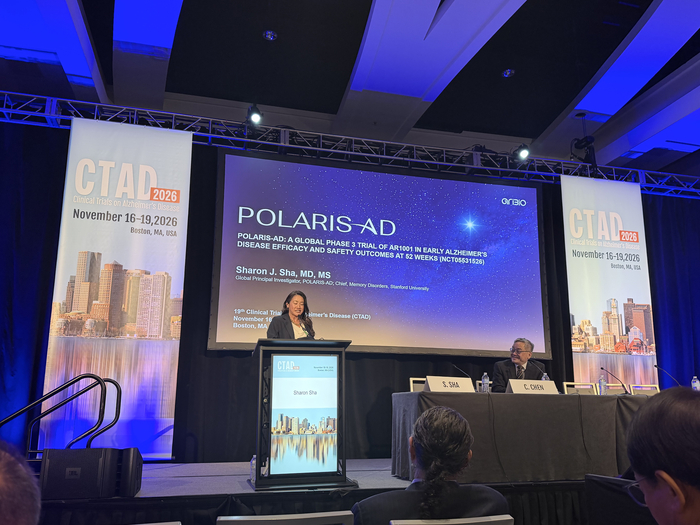
아리바이오는 16일(현지시간) 미국 보스턴에서 열린 알츠하이머병 임상시험학회(CTAD 2026)에서 글로벌 3상(POLARIS-AD) 주요 결과를 공개했다. 스탠퍼드대 기억장애 부문 책임자이자 AR1001 글로벌 임상시험 총괄책임자인 샤론 샤 교수가 전체 집단과 단독요법군의 유효성과 안전성 결과를 설명했다.
3상에서는 13개국 초기 알츠하이머병 환자 1535명이 AR1001 30㎎ 또는 위약을 하루 한 번 52주간 복용했다. 3상은 전체 환자군과 단독요법군을 사전에 1차 분석 대상으로 지정했다. 어느 한 집단에서 위약 대비 통계적으로 유의한 차이를 보이면 1차 목표를 달성한 임상 3상 성공 기준으로 인정된다.
3상 단독요법군은 증상완화제를 복용하지 않은 604명에서 AR1001 투여군 점수가 위약군보다 0.44점 덜 악화됐다. 이는 임상적 진행 속도가 31% 지연된 것으로 통계적으로 유의한 차이였다.
반면 전체 환자군 1535명에서는 위약 대비 차이가 -0.11점(7%)에 그쳐 유의성에 미달했다. 전체군에는 단독요법군 604명과 기존 치료제 병용 환자 931명이 포함됐다.
인지기능과 일상생활 기능 관련 2차 평가지표에서는 두 집단 모두에서 AR1001에서 개선되는 경향을 보였고 단독요법군에서 더 효과가 컸다. 뇌척수액 바이오마커 분석에서도 AR1001은 작용 기전에 부합하는 결과가 확인됐다.
안전성 평가에서도 전반적으로 양호한 내약성을 보였다. 투여 후 발생한 이상반응은 AR1001군 69.0%, 위약군 66.4%에서 보고됐다. 대부분 경증 또는 중등도였다.
아리바이오는 3상 결과를 토대로 미국 FDA 허가 신청을 추진할 계획이다. 내년 FDA 허가를 신청하고 2028년 상업화에 나선다는 목표다.
정재준 아리바이오 대표는 “우리의 비전은 하루 한 번 복용하는 경구용 의약품으로 환자와 가족에게 더 넓은 치료 선택지를 제공하는 것”이라며 “글로벌 임상시험 결과를 토대로 빠르게 FDA 허가 신청에 진입하겠다”고 밝혔다.
업계는 FDA가 3상 단독요법 결과를 토대로 유효성 근거라 충분하다고 볼지, 혹은 별도 확증시험을 요구할 지에 따라 허가 일정이 달라질 수 있다고 봤다. 전체 환자군에서 주요 지표가 위약군과 큰 차이를 보이지 못하면서 이날 아리바이오랩, 아리바이오홀딩스 등의 주가는 하락했다.
배옥진 기자 withok@etnews.com